Indiquez-nous les produits dont vous avez besoin, votre marché cible, les quantités estimées, les spécifications requises, les exigences en matière d'emballage, ainsi que toute documentation requise par votre entreprise.
Vous êtes toujours à la recherche d'un fournisseur fiable d'EPI jetables ?
Indiquez-nous les EPI jetables dont vous avez besoin, en précisant leurs caractéristiques techniques, la quantité requise, le marché cible et vos besoins en matière de fabrication en sous-traitance. Nous examinerons votre demande et vous proposerons des solutions adaptées.
Contactez notre équipe
Indiquez-nous les produits dont vous avez besoin, votre marché cible, les quantités estimées, les spécifications requises, les exigences en matière d'emballage, ainsi que toute documentation requise par votre entreprise.
Vous avez des besoins en matière d'EPI ? Contactez nos spécialistes
Découvrez des conseils pratiques sur les spécifications, les matériaux, les tailles, le conditionnement, le marquage privé, la documentation et les exigences en matière de production en grande série des EPI jetables.
Un masque chirurgical peut passer tous les tests en laboratoire et rester néanmoins invendable aux États-Unis si son emballage comporte des mentions erronées. Aux États-Unis, un masque commercialisé comme masque chirurgical ou médical est considéré comme un dispositif médical réglementé, et son étiquetage proposé fait partie des éléments examinés par la FDA. Pour les distributeurs, les importateurs et les marques de distributeur, les questions pratiques sont bien précises. Quelles mentions doivent figurer sur l’emballage ? Quelles allégations de performance peut-on indiquer en toute sécurité ? Où s’arrête la compétence de la FDA et où commence celle du NIOSH ? Ce guide présente les principales exigences américaines en matière d’étiquetage des masques faciaux médicaux et chirurgicaux, explique comment s’y inscrivent les allégations de la norme ASTM F2100, précise en quoi les masques diffèrent des appareils respiratoires et des protections faciales non médicales, et indique ce qu’il faut vérifier avant de valider une maquette ou de passer commande.
Qui est chargé de réglementer les masques médicaux et chirurgicaux aux États-Unis ?
La FDA classe les masques chirurgicaux parmi les dispositifs médicaux de classe II. En vertu de 21 CFR 878.4040, les masques chirurgicaux et les blouses chirurgicales sont classés dans la classe II (contrôles spéciaux), tandis que les autres vêtements chirurgicaux relèvent de la classe I. La réglementation exempte les masques respiratoires chirurgicaux N95 et les masques filtrants N95 de l’obligation de notification 510(k) uniquement sous certaines conditions, dont l’une est l’homologation par le NIOSH. Les masques chirurgicaux ordinaires ne sont pas concernés par cette exemption. La FDA Recommandations relatives aux masques chirurgicaux pour les demandes d'autorisation 510(k)%5D-Submissions–Guidance-for-Industry-and-FDA-(PDF-Version).pdf) covers product codes FXX (surgical mask) and MSH (surgical N95 respirator).
Deux autres organismes jouent un rôle important. Comme Page de la FDA consacrée aux masques faciaux et aux appareils respiratoires Comme l'explique le texte, le NIOSH réglemente également les masques respiratoires N95, tandis que l'OSHA veille au respect des règles sur le lieu de travail, telles que l'utilisation de ces masques. Les règles douanières relatives au marquage du pays d'origine constituent un autre domaine distinct ; veuillez donc vous renseigner auprès de votre courtier en douane.
Quelles informations doivent figurer sur l'étiquette d'un masque chirurgical ?
L'étiquette d'un masque chirurgical conforme doit comporter l'identité du dispositif et son usage prévu, le nom et l'adresse de l'entreprise responsable, un texte en anglais, ainsi qu'un identifiant unique du dispositif (UDI), sauf exception. Ces règles contraignantes figurent dans le 21 CFR, partie 801. Les recommandations de la FDA concernant les masques ne sont pas contraignantes, mais elles précisent que l’étiquetage définitif doit être conforme à la partie 801 avant que le dispositif ne soit mis sur le marché interétatique.
Le tableau ci-dessous présente ces exigences sous forme de questions qu'un acheteur peut poser lorsqu'il examine un échantillon ou une épreuve graphique.
Élément « label »
Cadre réglementaire
Question d'audit à poser à votre fournisseur
Utilisation prévue et type de masque
Les recommandations de la FDA préconisent d'indiquer l'usage prévu et de préciser si le masque est un masque d'isolement, un masque chirurgical ou un masque dentaire.
Le libellé correspond-il aux indications d'utilisation autorisées ?
Statut « à usage unique »
Les recommandations de la FDA préconisent d'indiquer si le dispositif est réutilisable ou à usage unique
La mention “ à usage unique ” ou “ jetable ” est-elle clairement indiquée sur la boîte ?
Fabricant, conditionneur ou distributeur
21 CFR 801.1 Il faut indiquer le nom et l'adresse du siège social.
Si l'entreprise mentionnée n'a pas fabriqué le masque, l'étiquette porte-t-elle la mention “ Fabriqué pour ” ou “ Distribué par ” ?
Texte en anglais
21 CFR 801.15 exige que les étiquettes soient rédigées en anglais, avec un choix limité de symboles
Toutes les mentions obligatoires sont-elles rédigées en anglais, et chaque symbole est-il expliqué ou couvert par une norme reconnue par la FDA ?
UDI
21 CFR 801.20 et partie 830
L'UDI est-il présenté en texte clair et sous une forme lisible par machine ?
Numéro de lot ou date de péremption
Élément constitutif de l'identifiant de production lorsqu'il est inclus dans l'UDI
Le lot et la date indiqués sur la boîte intérieure, le carton d'emballage extérieur et la facture correspondent-ils ?
Avertissement concernant l'inflammabilité
Les recommandations de la FDA préconisent l'apposition d'un avertissement sur les masques de classe 3 en matière d'inflammabilité
La classe d'inflammabilité est-elle mentionnée dans le rapport d'essai ?
Allégations de performance (par exemple, niveau ASTM F2100)
Doit être étayé par des données d'essai et conforme à l'autorisation de mise sur le marché
Le rapport d'essai porte-t-il sur la construction exacte qui est expédiée ?
Les recommandations de la FDA précisent également que l'étiquetage définitif des dispositifs médicaux délivrés sur ordonnance doit être conforme à la norme 21 CFR 801.109. Les masques chirurgicaux sont généralement vendus sans ordonnance, mais il convient de vérifier la classification indiquée dans l'autorisation de mise sur le marché de votre fournisseur plutôt que de la supposer.
Comment fonctionnent l'UDI et la traçabilité par lot pour les masques ?
Un UDI se compose de deux parties. Selon Page d'introduction à l'UDI de la FDA, l'identifiant du dispositif permet d'identifier le fabricant et la version ou le modèle spécifique, tandis que l'identifiant de production peut comporter le numéro de lot, le numéro de série, la date de péremption ou la date de fabrication. L’étiqueteur doit indiquer l’UDI sous forme de texte clair facilement lisible et sous une forme lisible par machine, et les dates doivent respecter le format AAAA-MM-JJ. Les étiqueteurs transmettent également les informations relatives aux dispositifs à la base de données mondiale d’identification unique des dispositifs (GUDID), que le public peut consulter via AccessGUDID.
L’étiqueteur est généralement le fabricant, mais la définition de la FDA s’étend également aux réétiqueteurs et aux reconditionneurs. Le simple fait d’ajouter le nom et les coordonnées d’un distributeur sans modifier quoi que ce soit d’autre ne fait pas d’une entreprise un étiqueteur. Un programme de marque de distributeur qui modifie l’étiquette au-delà de cela peut entraîner un transfert de responsabilités ; il convient donc de déterminer qui agit en tant qu’étiqueteur avant que la maquette ne soit finalisée. La réglementation UDI prévoit également des exceptions limitées. Demandez au fournisseur sur laquelle il s’appuie, le cas échéant, plutôt que d’accepter une réponse du type “ non requis ”.”
Les niveaux définis par la norme ASTM F2100 doivent-ils figurer sur l'étiquette ?
De nombreux emballages de masques chirurgicaux portent la mention “ ASTM F2100 Niveau 1 ”, “ Niveau 2 ” ou “ Niveau 3 ”. Cette mention est courante et peut facilement prêter à confusion. La norme ASTM F2100 est une spécification relative aux performances des matériaux. Selon Résumé publié par l'ASTM concernant la norme F2100, elle classe les matériaux des masques médicaux en fonction de leur efficacité de filtration bactérienne, de leur pression différentielle, de leur efficacité de filtration des particules submicroniques, de leur résistance à la pénétration du sang synthétique et de leur inflammabilité. Elle n’aborde pas tous les aspects de la conception des masques, n’évalue pas l’efficacité d’un modèle en tant que barrière et ne couvre pas la protection respiratoire réglementée. Le résumé présenté concerne la révision F2100-21 ; vérifiez quelle révision a été utilisée par votre fournisseur pour les tests.
Voici deux points à retenir pour les acheteurs.
Le fait qu'un produit soit conforme à une norme ASTM ne signifie pas pour autant qu'il a été autorisé par la FDA. La norme décrit les performances du matériau. L'autorisation de mise sur le marché est une décision distincte de la FDA établissant l'équivalence substantielle d'un dispositif spécifique. Un emballage peut porter une allégation de niveau 3 tout en ne disposant pas de la base juridique nécessaire pour être commercialisé en tant que masque chirurgical.
Un niveau plus élevé ne signifie pas forcément que c'est le meilleur achat. Les niveaux diffèrent en termes de résistance aux fluides, de filtration et de résistance respiratoire ; le niveau approprié dépend donc du contexte d’utilisation. Les recommandations de la FDA préconisent l’utilisation de matériaux de classe 1 ou 2 en matière d’inflammabilité pour les masques utilisés en salle d’opération, et suggèrent d’apposer un avertissement lorsqu’un masque ne répond qu’aux critères de la classe 3 d’inflammabilité. Une clinique pratiquant des interventions à faible projection et un bloc opératoire ont des besoins différents. Adaptez le niveau au degré d’exposition de vos clients, puis vérifiez que le rapport de laboratoire corrobore le niveau indiqué sur l’emballage. Étant donné que la norme fixe des limites numériques différentes pour chaque niveau et qu’elle est révisée périodiquement, consultez la version en vigueur avant de rédiger vos fiches techniques.
Quelles sont les différences entre les masques chirurgicaux, les masques respiratoires et les masques faciaux classiques ?
C'est souvent lorsque les catégories de produits se chevauchent que l'étiquetage pose problème. Une même usine peut fabriquer à la fois un masque chirurgical, un masque de protection à usage général et un produit de type KN95, chacun comportant des allégations différentes.
Type de produit
Cadre général américain
Priorité à l'étiquetage
Signaux d'alerte
Masque chirurgical ou médical
Classe II de la FDA, 21 CFR 878.4040, code produit FXX
Type de masque, utilisation prévue, allégations de performance conformes à l'autorisation de mise sur le marché, UDI
Absence de numéro 510(k) identifiable ; mention « NIOSH » ou « N95 » sur un masque non ajusté
Masque chirurgical N95
Agrément du NIOSH et classification de la FDA (code produit MSH)
Détails de l'agrément du NIOSH ainsi que les mentions d'étiquetage exigées par la FDA
Marques NIOSH pour lesquelles il n'existe aucune entrée correspondante dans la liste du NIOSH
Masque facial (non chirurgical)
La FDA les qualifie de « mesures de contrôle à la source » et non d'« équipements de protection individuelle »
La formulation ne doit pas laisser entendre que le produit offre des performances en matière de chirurgie ou de prévention des infections
“Allégations relatives à la ” qualité médicale » ou à la résistance aux liquides sans autorisation préalable
Masque de protection
La FDA se réfère à la norme ASTM F3502-21
Allégations limitées au contrôle à la source et à un certain degré de filtration des particules
Allégations selon lesquelles ces produits remplaceraient un appareil respiratoire ou un masque chirurgical
Produits de type KN95
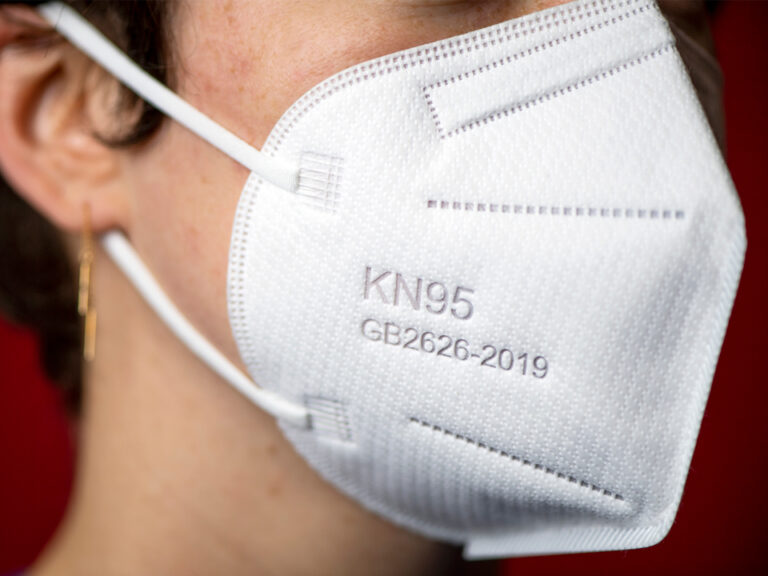
Désignation conforme à une norme étrangère, et non une classe d'homologation NIOSH
Ne doit pas prétendre bénéficier de l'homologation NIOSH
Utilisation abusive des marques de certification du NIOSH
Page de la FDA consacrée aux masques précise qu'un masque facial peut ou non répondre à des critères de barrière contre les fluides ou de niveau de filtration, et que tous les masques faciaux ne sont pas réglementés en tant que masques chirurgicaux. Il décrit un masque chirurgical comme étant ample et jetable, dont les bords ne sont pas conçus pour épouser parfaitement le contour du nez et de la bouche.
En ce qui concerne les respirateurs, Recommandations du NIOSH concernant les masques respiratoires contrefaits ou ne répondant pas aux spécifications précise que seuls les masques respiratoires évalués par le NIOSH sont homologués par cet organisme, et que les produits utilisant de manière abusive ses marques de certification déposées ou vendus à tort comme étant homologués constituent une publicité mensongère. L'organisme précise également que les acheteurs doivent vérifier que le nom du modèle et le numéro d'homologation figurent bien sur la liste des équipements certifiés du NIOSH. Procédez à cette même vérification pour tout produit de type N95 figurant dans votre catalogue.
Quels changements ont eu lieu après la crise sanitaire liée à la COVID-19 ?
Certaines pratiques en matière d'étiquetage et d'inventaire en vigueur entre 2020 et 2023 ne s'appliquent plus. Selon Page de la FDA consacrée aux questions fréquentes sur les masques faciaux et les appareils respiratoires dans le cadre de la COVID-19, l’état d’urgence sanitaire lié à la COVID-19 a pris fin le 11 mai 2023, et les orientations en matière d’application de la réglementation figurant dans le plan de transition de la FDA ne sont plus en vigueur. Sur cette même page, dans une entrée datée du 11 août 2026, il est indiqué que le secrétaire du HHS a déterminé, le 29 juin 2026, que les circonstances ne justifiaient plus l’autorisation d’utilisation d’urgence pour les équipements de protection respiratoire individuels et les dispositifs médicaux, les déclarations prenant fin à compter du 26 décembre 2026.
Pour les acheteurs, la conséquence est claire. Les stocks dont la base juridique reposait sur une autorisation d’urgence ou une mesure d’application adoptée pendant la pandémie doivent faire l’objet d’un nouvel examen. Ne vous fiez pas aux emballages existants ni aux anciens certificats. Demandez si le produit dispose de sa propre autorisation 510(k) et consultez directement la page de la FDA avant d’envisager la vente de vos anciens stocks.
Quelles erreurs d'étiquetage retardent la distribution ?
Les problèmes suivants découlent directement des règles ci-dessus. Il s'agit de sources de risque pour tout importateur, et non d'une fréquence mesurée.
Des allégations qui vont au-delà de l'autorisation. Des termes tels que “ de qualité médicale ”, “ résistant aux liquides ” ou “ barrière antibactérienne ” doivent être étayés par les indications approuvées et les données d'essais.
Normes publiées sans rapports. Une mention de conformité à la norme ASTM figurant sur l'emballage sans être accompagnée d'un rapport d'essai correspondant constitue une allégation que vous ne pouvez pas justifier.
Terminologie relative aux masques respiratoires. La mention “ N95 ”, « NIOSH » ou « masque respiratoire » sur un masque chirurgical non ajusté peut prêter à confusion.
Étiquettes dans une langue autre que l'anglais. Conformément à l'article 21 CFR 801.15, les informations obligatoires doivent figurer en anglais, et aucune dérogation relative à l'espace disponible sur l'étiquette ne peut être accordée lorsque le manque d'espace est dû à la présence de texte en langue étrangère.
Absence ou imprécision des mentions relatives aux responsables. Si l'entreprise mentionnée sur l'emballage n'est pas le fabricant du masque, l'étiquette doit préciser quel est son lien avec ce dispositif.
Données de traçabilité non concordantes. La présence de numéros de lot ou de dates différents sur la boîte intérieure, le carton et la facture nuit à la préparation du rappel.
Formulation héritée de l'époque des situations d'urgence. Les emballages faisant référence à une procédure d'urgence périmée doivent être vérifiés avant l'expédition.
Prenons un exemple à titre d’illustration, et non un cas réel concernant un client. Un distributeur valide le visuel d’un masque à trois couches sur lequel figurent la mention “ Niveau 2 ” et le nom du distributeur lui-même. Le rapport d’essai du fournisseur porte sur une structure de non-tissé différente, et la boîte ne comporte aucune mention “ Distribué par ”. Chacune de ces lacunes est mineure. Mais prises ensemble, elles empêchent le distributeur de prouver que l'étiquette correspond bien au produit qu'il vend réellement.
Cette règle en matière d'allégations s'applique-t-elle également aux autres produits jetables ?
Oui, selon des règles différentes. Le principe selon lequel l'usage prévu et les allégations déterminent le traitement réglementaire ne se limite pas aux masques ; par conséquent, un acheteur qui se procure une gamme mixte de produits jetables doit traiter chaque référence séparément.
Les housses à usage général constituent le cas le plus simple. Des articles tels que draps plats jetables en non-tissé pour tables de soins, housses de lit élastiques en non-tissé, et le rouleau de draps plats jetables sont présentées par le fournisseur comme des housses pour lits et surfaces de soins, disponibles dans des matériaux tels que le PP, le SMS et des versions laminées. Le fait qu’une alèse ou une housse donnée soit considérée comme un dispositif médical réglementé dépend de son utilisation prévue et des allégations qui y sont associées ; veillez donc à ce que l’étiquette et le texte promotionnel correspondent à l’utilisation que vous pouvez justifier, et demandez conseil à des experts en réglementation lorsqu’un produit est destiné à des procédures cliniques.
Les allégations stériles ajoutent une dimension supplémentaire. Le Champ opératoire adhésif en PP/PE stérilisé par rayons gamma sont répertoriés avec un emballage individuel et une stérilisation à l'oxyde d'éthylène. Une mention « stérile » implique que vous devez demander au fournisseur la méthode de stérilisation, les dossiers de validation et les mentions figurant sur l'étiquette qui s'y rapportent. Une boîte non stérile n'a pas besoin de ces éléments. Ne reprenez pas les mentions « stérile » d'une référence à une autre.
Que doivent vérifier les acheteurs avant de valider les étiquettes des masques ou de demander un devis ?
Vérifiez les documents avant de valider les maquettes, car les corrections après impression entraînent une perte de temps et de cartons. Suivez cette procédure.
Vérifier le statut auprès de la FDA. Demandez le numéro 510(k) et le code produit, puis vérifiez les informations dans Base de données 510(k) de la FDA. Assurez-vous que le nom du demandeur, le nom du dispositif et les indications correspondent bien au produit que vous achetez.
Vérifier les illustrations par rapport à l'espace libre. Chaque allégation figurant sur l'emballage doit pouvoir être justifiée par les indications approuvées ou par un rapport d'essai.
Demandez le rapport d'essai correspondant à l'ouvrage livré. Elle doit porter sur la résistance aux fluides, la filtration, la pression différentielle et l'inflammabilité pour le niveau ASTM indiqué, et doit mentionner la version de la norme.
Vérifiez l'UDI et l'enregistrement GUDID. Recherchez l'identifiant de l'appareil dans AccessGUDID.
Vérifiez toute affirmation concernant le NIOSH. Vérifiez que le modèle et le numéro d'homologation figurent bien sur la liste des équipements certifiés par le NIOSH.
Convenir de la responsabilité de l'étiqueteur si vous souhaitez des emballages sous marque de distributeur ou sous marque propre.
Examiner un échantillon de production, et pas seulement une version de préproduction, afin d'assurer la cohérence du texte en anglais, des lots et des dates.
Lorsque vous envoyez une demande de devis, veuillez préciser le type de masque et son utilisation prévue, le niveau ASTM visé, le modèle (à boucles auriculaires ou à nouer), la couleur et l'impression, les exigences relatives à la marque de distributeur, la quantité commandée, le format d'emballage, la langue d'étiquetage et le marché de destination. Pour les envois mixtes, veuillez ajouter les demandes de documentation par référence produit (SKU). Si vous achetez également draps jetables pour brancards ou feuilles de transfert jetables munies de sangles de manutention Si vous vous approvisionnez auprès du même fournisseur, demandez une fiche technique et une épreuve d'étiquette distinctes pour chaque produit, plutôt qu'une seule déclaration de conformité commune.
Ce guide est fourni à titre informatif et ne remplace pas les conseils d'un professionnel spécialisé dans la réglementation. Vérifiez les exigences actuelles de la FDA avant de prendre des décisions concernant l'étiquetage ou les stocks.
Foire aux questions
Les masques chirurgicaux doivent-ils obtenir l'autorisation de la FDA pour être commercialisés aux États-Unis ?
En règle générale, oui. Les masques chirurgicaux sont des dispositifs de classe II au sens de la norme 21 CFR 878.4040, et les recommandations de la FDA traitent de la notification préalable à la mise sur le marché (510(k)) qui leur est applicable. L’exemption 510(k) prévue par la réglementation s’applique à certains masques respiratoires N95 dans des conditions précises, notamment l’homologation par le NIOSH, et non aux masques chirurgicaux ordinaires.
Quelles informations doivent figurer sur l'emballage d'un masque chirurgical ?
L'étiquette doit au minimum comporter l'identité du dispositif et son usage prévu, le nom et le siège social du fabricant, du conditionneur ou du distributeur, le texte obligatoire en anglais, ainsi qu'un identifiant UDI, sauf en cas d'exception. Les recommandations de la FDA préconisent également d'indiquer le type de masque et s'il s'agit d'un dispositif à usage unique.
Une étiquette « ASTM F2100 niveau 3 » signifie-t-elle que le masque est homologué par la FDA ?
Non. La norme ASTM F2100 classe les performances des matériaux utilisés pour les masques. Elle n'autorise pas la mise sur le marché d'un dispositif. La procédure d'autorisation de la FDA est distincte ; par conséquent, une allégation de niveau 3 doit s'appuyer à la fois sur des données d'essai et sur une demande 510(k) correspondante.
Un distributeur peut-il apposer sa propre marque sur un masque chirurgical ?
C'est souvent le cas, mais les responsabilités changent. L'étiquette doit indiquer le lien entre l'entreprise mentionnée et le produit, par exemple “ Distribué par ”, et le rôle d'étiqueteur peut s'appliquer si l'étiquette est modifiée. Convenez-en par écrit avec le fournisseur avant l'impression des maquettes.
Un masque facial non médical peut-il être commercialisé en invoquant des allégations chirurgicales ou médicales ?
Ce n'est pas sans risque. La FDA considère les masques faciaux courants comme des dispositifs de contrôle de la source plutôt que comme des équipements de protection individuelle, et souligne qu'ils peuvent ne pas répondre aux normes en matière de barrière contre les fluides ou de niveaux de filtration. Les allégations déterminent le statut réglementaire ; il convient donc d'éviter toute terminologie médicale, sauf si le produit dispose de l'autorisation appropriée.
Les autorisations d'urgence accordées pendant la pandémie de COVID-19 s'appliquent-elles toujours au port du masque ?
Offre à durée limitée. La FDA précise que les autorisations d’utilisation d’urgence (EUA) existantes restent en vigueur pour le moment, mais le ministère américain de la Santé et des Services sociaux (HHS) a décidé en juin 2026 que les autorisations relatives aux équipements de protection respiratoire et aux dispositifs médicaux prendraient fin à compter du 26 décembre 2026. Vérifiez la base juridique actuelle de chaque produit.
Comment puis-je vérifier si un masque chirurgical est homologué par la FDA ?
Demandez au fournisseur le numéro 510(k), puis effectuez une recherche dans la base de données 510(k) de la FDA et assurez-vous que le nom du demandeur, le nom du dispositif et les indications correspondent bien au produit. Vérifiez l'identifiant UDI du dispositif dans AccessGUDID, et vérifiez toute allégation d'homologation NIOSH par rapport à la liste des équipements certifiés du NIOSH.