Teilen Sie uns bitte mit, welche Produkte Sie benötigen, welchen Zielmarkt Sie ansprechen, welche Mengen Sie voraussichtlich benötigen, welche Spezifikationen erforderlich sind, welche Verpackungsanforderungen gelten und welche Unterlagen Ihr Unternehmen benötigt.
Sind Sie noch auf der Suche nach einem zuverlässigen Lieferanten für Einweg-PSA?
Teilen Sie uns mit, welche Einweg-PSA Sie benötigen, einschließlich Spezifikationen, Menge, Zielmarkt und OEM-Anforderungen. Wir werden Ihre Angaben prüfen und Ihnen geeignete Optionen vorschlagen.
Kontaktieren Sie unser Team
Teilen Sie uns bitte mit, welche Produkte Sie benötigen, welchen Zielmarkt Sie ansprechen, welche Mengen Sie voraussichtlich benötigen, welche Spezifikationen erforderlich sind, welche Verpackungsanforderungen gelten und welche Unterlagen Ihr Unternehmen benötigt.
Haben Sie Anforderungen an PSA-Produkte? Sprechen Sie mit unseren Spezialisten
Erhalten Sie praktische Hinweise zu den Spezifikationen, Materialien, Größen, Verpackungen, Eigenmarken, der Dokumentation und den Anforderungen an die Massenproduktion von Einweg-PSA.
Eine OP-Maske kann zwar alle Labortests bestehen und ist dennoch in den Vereinigten Staaten unverkäuflich, wenn auf der Verpackung falsche Angaben stehen. In den USA gilt eine als OP- oder medizinische Maske vermarktete Maske als reguliertes Medizinprodukt, und die geplante Kennzeichnung ist Teil der Prüfung durch die FDA. Für Händler, Importeure und Eigenmarkenhersteller stellen sich ganz konkrete Fragen. Welche Angaben müssen erscheinen? Welche Leistungsangaben dürfen bedenkenlos aufgedruckt werden? Wo endet die Zuständigkeit der FDA und wo beginnt die des NIOSH? Dieser Leitfaden behandelt die wichtigsten US-Kennzeichnungsvorschriften für medizinische und chirurgische Gesichtsmasken, wie sich Angaben gemäß ASTM F2100 einordnen lassen, wie sich Masken von Atemschutzmasken und nicht-medizinischen Gesichtsbedeckungen unterscheiden und was Sie überprüfen sollten, bevor Sie Druckvorlagen freigeben oder eine Bestellung aufgeben.
Wer ist in den USA für die Regulierung von medizinischen und chirurgischen Gesichtsmasken zuständig?
Die FDA stuft OP-Masken als Medizinprodukte der Klasse II ein. Gemäß 21 CFR 878.4040, werden chirurgische Masken und OP-Kittel der Klasse II (besondere Kontrollmaßnahmen) zugeordnet, während sonstige OP-Bekleidung unter Klasse I fällt. Die Verordnung befreit chirurgische N95-Atemschutzmasken und N95-Filtermasken nur unter bestimmten Bedingungen von der 510(k)-Meldepflicht, wobei eine dieser Bedingungen die NIOSH-Zulassung ist. Gewöhnliche OP-Masken fallen nicht unter diese Ausnahmeregelung. Die FDA Leitfaden für 510(k)-Anträge zu chirurgischen Masken%5D-Submissions–Guidance-for-Industry-and-FDA-(PDF-Version).pdf) covers product codes FXX (surgical mask) and MSH (surgical N95 respirator).
Zwei weitere Gremien spielen eine Rolle. Da Die Seite der FDA zu Gesichtsmasken und Atemschutzmasken Wie bereits erläutert, regelt das NIOSH auch N95-Atemschutzmasken, und die OSHA sorgt für die Einhaltung von Vorschriften am Arbeitsplatz, wie beispielsweise die Verwendung von Atemschutzmasken. Die Zollvorschriften zur Angabe des Herkunftslandes sind wiederum separat geregelt; erkundigen Sie sich daher bitte bei Ihrem Zollagenten.
Was muss auf dem Etikett einer chirurgischen Maske angegeben sein?
Ein vorschriftsmäßiges Etikett für chirurgische Masken muss die Produktidentität und den Verwendungszweck des Produkts, den Namen und den Geschäftssitz des verantwortlichen Unternehmens, einen englischsprachigen Text sowie eine eindeutige Produktkennung (UDI) enthalten, sofern keine Ausnahme vorliegt. Die verbindlichen Vorschriften sind in 21 CFR Part 801 festgelegt. Die Leitlinien der FDA zu Masken sind zwar nicht verbindlich, legen jedoch fest, dass die endgültige Kennzeichnung den Bestimmungen von Part 801 entsprechen muss, bevor das Produkt in den zwischenstaatlichen Handel gelangt.
Die folgende Tabelle fasst diese Anforderungen in Form von Fragen zusammen, die ein Käufer bei der Begutachtung eines Musters oder eines Korrekturabzugs stellen kann.
Label-Element
Rechtliche Grundlagen
Auditfrage an Ihren Lieferanten
Verwendungszweck und Maskentyp
In den Leitlinien der FDA wird empfohlen, den Verwendungszweck anzugeben und zu vermerken, ob es sich bei der Maske um eine Isolations-, Operations- oder Zahnarztmaske handelt.
Stimmt der Wortlaut mit den genehmigten Anwendungsgebieten überein?
Einmalgebrauch
In den FDA-Leitlinien wird empfohlen, anzugeben, ob das Produkt wiederverwendbar oder zum Einmalgebrauch bestimmt ist
Ist auf der Verpackung deutlich “Einmalgebrauch” oder “Einweg” angegeben?
Hersteller, Verpacker oder Vertreiber
21 CFR 801.1 Name und Geschäftssitz sind anzugeben
Falls das genannte Unternehmen die Maske nicht hergestellt hat, steht auf dem Etikett dann “Hergestellt für” oder “Vertrieb durch”?
Englischer Text
21 CFR 801.15 erfordert, dass Beschriftungen in Englisch erscheinen, wobei die Auswahl an Symbolen begrenzt ist
Sind alle vorgeschriebenen Angaben auf Englisch, und wird jedes Symbol erläutert oder durch eine von der FDA anerkannte Norm abgedeckt?
UDI
21 CFR 801.20 und Teil 830
Wird die UDI im Klartext und in maschinenlesbarer Form angezeigt?
Chargennummer oder Verfallsdatum
Teil der Produktionskennung, sofern diese in der UDI enthalten ist
Sind auf der Innenverpackung, dem Umkarton und der Rechnung dieselbe Chargennummer und dasselbe Datum angegeben?
Warnhinweis zur Entflammbarkeit
Die FDA-Leitlinien empfehlen einen Warnhinweis für Masken der Entflammbarkeitsklasse 3
Ist die Brandklasse im Prüfbericht dokumentiert?
Leistungsangaben (z. B. gemäß ASTM F2100)
Muss durch Testdaten belegt werden und mit der Freigabe im Einklang stehen
Bezieht sich der Prüfbericht auf genau die gelieferte Konstruktion?
In den FDA-Leitlinien wird außerdem darauf hingewiesen, dass die endgültige Kennzeichnung von verschreibungspflichtigen Medizinprodukten den Anforderungen von 21 CFR 801.109 entsprechen muss. Chirurgische Masken werden in der Regel rezeptfrei verkauft; Sie sollten jedoch die in der Zulassung Ihres Lieferanten angegebene Einstufung überprüfen, anstatt davon auszugehen.
Wie funktionieren UDI und Chargenrückverfolgbarkeit bei Masken?
Eine UDI besteht aus zwei Teilen. Gemäß Die Seite der FDA mit den Grundlagen zur UDI, wobei die Gerätekennung den Etikettierer und die jeweilige Version oder das jeweilige Modell identifiziert, während die Produktionskennung die Chargen- oder Losnummer, die Seriennummer, das Verfallsdatum oder das Herstellungsdatum enthalten kann. Der Hersteller muss die UDI in gut lesbarem Klartext und in maschinenlesbarer Form angeben, wobei Datumsangaben dem Format JJJJ-MM-TT entsprechen müssen. Die Hersteller übermitteln zudem Produktinformationen an die „Global Unique Device Identification Database“ (GUDID), die von der Öffentlichkeit über AccessGUDID durchsucht werden kann.
Der Etikettierer ist in der Regel der Hersteller, doch die Definition der FDA umfasst auch Umetikettierer und Umverpacker. Das Hinzufügen des Namens und der Kontaktdaten eines Vertreibers, ohne sonstige Änderungen vorzunehmen, macht ein Unternehmen noch nicht zum Etikettierer. Ein Eigenmarkenprogramm, bei dem das Etikett darüber hinaus verändert wird, kann zu einer Verlagerung der Verantwortlichkeiten führen; legen Sie daher fest, wer als Etikettierer fungiert, bevor die Druckvorlage fertiggestellt wird. Die UDI-Vorschrift enthält zudem begrenzte Ausnahmen. Fragen Sie den Lieferanten, auf welche Ausnahme er sich gegebenenfalls beruft, anstatt die Antwort “nicht erforderlich” einfach zu akzeptieren.”
Müssen die Werte gemäß ASTM F2100 auf dem Etikett angegeben werden?
Auf vielen Verpackungen von OP-Masken ist “ASTM F2100 Level 1”, “Level 2” oder “Level 3” angegeben. Diese Angabe ist weit verbreitet und kann leicht missverstanden werden. ASTM F2100 ist eine Spezifikation für die Materialleistung. Laut Von der ASTM veröffentlichte Zusammenfassung zu F2100… Es klassifiziert Materialien für medizinische Gesichtsmasken nach ihrer Bakterienfilterleistung, dem Druckunterschied, der Filterleistung für Partikel im Submikronbereich, der Beständigkeit gegen das Eindringen von synthetischem Blut und der Entflammbarkeit. Es behandelt nicht alle Aspekte der Maskenkonstruktion, bewertet nicht, wie gut ein Design als Barriere funktioniert, und deckt keine regulierten Atemschutzgeräte ab. Die angezeigte Zusammenfassung bezieht sich auf die Überarbeitung F2100-21; bitte überprüfen Sie, anhand welcher Überarbeitung Ihr Lieferant die Prüfung durchgeführt hat.
Für Käufer ergeben sich daraus zwei Punkte.
Eine ASTM-Einstufung ist kein Nachweis für eine FDA-Zulassung. Die Norm beschreibt die Leistungsmerkmale des Materials. Die Zulassung ist eine separate Feststellung der wesentlichen Gleichwertigkeit durch die FDA für ein bestimmtes Produkt. Eine Verpackung kann zwar eine Angabe der Stufe 3 tragen, dennoch fehlt ihr die rechtliche Grundlage, um als chirurgische Maske vermarktet zu werden.
Ein höheres Niveau ist nicht automatisch die bessere Wahl. Die Klassen unterscheiden sich hinsichtlich Flüssigkeitsbeständigkeit, Filterleistung und Atemwiderstand, sodass die Wahl der richtigen Klasse vom jeweiligen Einsatzort abhängt. Die Leitlinien der FDA empfehlen für Masken, die im Operationssaal verwendet werden, Materialien der Entflammbarkeitsklasse 1 oder 2 und raten zu einem Warnhinweis, wenn eine Maske lediglich die Entflammbarkeitsklasse 3 erfüllt. Eine Klinik, in der Eingriffe mit geringer Spritzwasserbelastung durchgeführt werden, und ein Operationssaal haben unterschiedliche Anforderungen. Passen Sie die Schutzstufe an die Exposition Ihrer Kunden an und überprüfen Sie anschließend, ob der Laborbericht die auf der Verpackung angegebene Schutzstufe bestätigt. Da die Norm für jede Schutzstufe unterschiedliche numerische Grenzwerte festlegt und regelmäßig überarbeitet wird, sollten Sie die aktuelle Fassung lesen, bevor Sie Spezifikationsblätter erstellen.
Worin unterscheiden sich OP-Masken, Atemschutzmasken und allgemeine Gesichtsmasken?
Am häufigsten kommt es zu Fehlern bei der Kennzeichnung dort, wo die Produktkategorien ineinanderfließen. Ein und dieselbe Fabrik kann sowohl chirurgische Masken als auch Allzweck-Gesichtsmasken und Produkte im KN95-Stil herstellen, wobei für jedes Produkt unterschiedliche Angaben gelten.
Produkttyp
Wichtigstes US-Rahmenwerk
Schwerpunkt: Kennzeichnung
Warnsignale
Chirurgische Maske oder medizinische Maske
FDA-Klasse II, 21 CFR 878.4040, Produktcode FXX
Maskenart, Verwendungszweck, Leistungsangaben im Einklang mit der Zulassung, UDI
Keine nachverfolgbare 510(k)-Nummer; keine Angabe „NIOSH“ oder „N95“ auf einer locker sitzenden Maske
Chirurgische N95-Atemschutzmaske
NIOSH-Zulassung sowie FDA-Klassifizierung (Produktcode MSH)
Angaben zur NIOSH-Zulassung sowie die von der FDA vorgeschriebenen Kennzeichnungen
NIOSH-Kennzeichnungen ohne entsprechenden Eintrag in der NIOSH-Liste
Gesichtsmaske (nicht-chirurgisch)
Die FDA bezeichnet diese als Maßnahmen zur Quellenkontrolle und nicht als persönliche Schutzausrüstung
Die Formulierung darf keine Hinweise auf die chirurgische Leistungsfähigkeit oder die Wirksamkeit bei der Infektionsprävention enthalten
“Angaben zur ”medizinischen Eignung“ oder zur Flüssigkeitsbeständigkeit ohne Zulassung
Gesichtsbedeckung mit Schutzbarriere
Die FDA verweist auf ASTM F3502-21
Die Angaben beschränken sich auf die Quellenkontrolle und eine gewisse Partikelfiltration
Behauptungen, dass sie eine Atemschutzmaske oder eine OP-Maske ersetzen
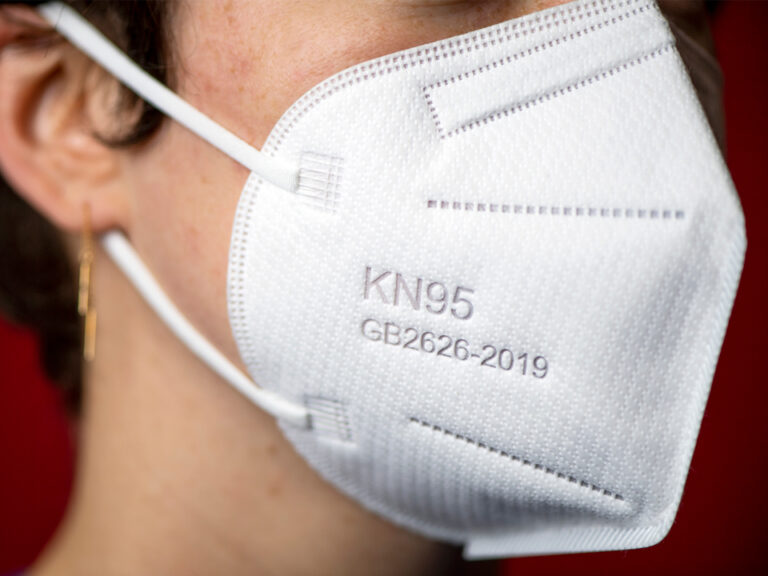
Produkte im KN95-Stil
Bezeichnung nach ausländischer Norm, keine NIOSH-Zulassungsklasse
Darf nicht mit einer NIOSH-Zulassung werben
Missbrauch der NIOSH-Zertifizierungszeichen
Die Seite der FDA zum Thema Masken darin heißt es, dass eine Gesichtsmaske möglicherweise bestimmte Anforderungen an die Flüssigkeitsbarriere oder den Filtergrad erfüllt oder auch nicht und dass nicht alle Gesichtsmasken als OP-Masken reguliert sind. Eine OP-Maske wird darin als locker sitzende Einwegmaske beschrieben, deren Ränder nicht dafür ausgelegt sind, einen dichten Abschluss um Nase und Mund zu bilden.
Was die Beatmungsgeräte betrifft, Leitlinien des NIOSH zu gefälschten und falsch gekennzeichneten Atemschutzmasken NIOSH weist darauf hin, dass nur von NIOSH geprüfte Atemschutzmasken als „NIOSH-zugelassen“ gelten und dass Produkte, bei denen die eingetragenen Zertifizierungszeichen missbräuchlich verwendet oder die fälschlicherweise als zugelassen verkauft werden, eine irreführende Darstellung darstellen. Außerdem sollten Käufer sich vergewissern, dass die Modellbezeichnung und die Zulassungsnummer mit der „Certified Equipment List“ von NIOSH übereinstimmen. Führen Sie dieselbe Überprüfung bei allen Produkten im N95-Stil in Ihrem Katalog durch.
Was hat sich nach der COVID-19-Krise verändert?
Einige Kennzeichnungs- und Bestandsverwaltungsvorschriften aus den Jahren 2020 bis 2023 gelten nicht mehr. Laut FAQ-Seite der FDA zu COVID-19-Gesichtsmasken und Atemschutzmasken, der COVID-19-Gesundheitsnotstand endete am 11. Mai 2023, und die im Übergangsplan der FDA aufgeführten Leitlinien zur Durchsetzung sind nicht mehr in Kraft. Auf derselben Seite heißt es in einem Eintrag vom 11. August 2026, dass der HHS-Minister am 29. Juni 2026 festgestellt habe, dass die Umstände eine Notfallzulassung für persönliche Atemschutzgeräte und Medizinprodukte nicht mehr rechtfertigen, wobei die Erklärungen mit Wirkung zum 26. Dezember 2026 außer Kraft treten.
Für Einkäufer ist die Konsequenz klar. Produkte, deren Rechtsgrundlage eine Notfallzulassung oder eine während der Pandemie geltende Durchsetzungsrichtlinie war, müssen erneut geprüft werden. Verlassen Sie sich nicht auf alte Verpackungen oder ältere Zertifikate. Fragen Sie nach, ob das Produkt über eine eigene 510(k)-Zulassung verfügt, und lesen Sie die Seite der FDA direkt durch, bevor Sie den Verkauf älterer Lagerbestände planen.
Welche Fehler bei der Etikettierung verzögern den Vertrieb?
Die folgenden Punkte ergeben sich unmittelbar aus den oben genannten Regeln. Es handelt sich dabei um Risikobereiche für jeden Importeur, nicht um eine gemessene Häufigkeit.
Behauptungen, die über die Freigabe hinausgehen. Begriffe wie “medizinische Qualität”, “flüssigkeitsbeständig” oder “Bakterienbarriere” müssen durch die zugelassenen Indikationen und Prüfdaten untermauert werden.
Normen, die ohne Berichte abgedruckt wurden. Eine Angabe der ASTM-Klasse auf der Verpackung ohne entsprechenden Prüfbericht ist eine Behauptung, die Sie nicht begründen können.
Bezeichnungen für Atemschutzmasken. Die Bezeichnungen “N95”, „NIOSH“ oder „Atemschutzmaske“ auf einer locker sitzenden OP-Maske können zu Fehlinterpretationen führen.
Nicht-englische Etiketten. Gemäß 21 CFR 801.15 müssen die vorgeschriebenen Angaben in englischer Sprache erfolgen, und Ausnahmen hinsichtlich des Platzbedarfs auf dem Etikett sind nicht möglich, wenn der Platzmangel auf fremdsprachigen Text zurückzuführen ist.
Fehlende oder unklare Angaben zum Verantwortlichen. Falls das auf der Verpackung angegebene Unternehmen die Maske nicht hergestellt hat, muss auf dem Etikett angegeben sein, in welcher Beziehung es zu dem Produkt steht.
Nicht übereinstimmende Rückverfolgbarkeitsdaten. Unterschiedliche Chargennummern oder Datumsangaben auf der Innenverpackung, dem Karton und der Rechnung beeinträchtigen die Bereitschaft für einen Rückruf.
Veraltete Formulierung aus der Zeit der Notstandsregelung. Verpackungen, auf denen ein abgelaufener Notfallplan angegeben ist, sollten vor dem Versand überprüft werden.
Betrachten wir ein anschauliches Beispiel, das keinen tatsächlichen Kundenfall darstellt. Ein Vertreiber genehmigt das Druckmotiv für eine dreilagige Maske, auf dem “Level 2” und der Name des Vertreibers selbst zu sehen sind. Der Prüfbericht des Lieferanten bezieht sich auf einen anderen Vliesstoffaufbau, und auf dem Karton steht nirgends “Vertrieb durch”. Jede dieser Lücken ist für sich genommen geringfügig. Zusammen bedeuten sie jedoch, dass der Vertreiber nicht nachweisen kann, dass das Etikett mit dem Produkt übereinstimmt, das er tatsächlich verkauft.
Gilt dieselbe Regelung für andere Einwegprodukte?
Ja, mit unterschiedlichen Vorschriften. Der Grundsatz, dass der Verwendungszweck und die Angaben ausschlaggebend für die regulatorische Behandlung sind, gilt nicht nur für Masken; daher sollte ein Einkäufer, der ein gemischtes Sortiment an Einwegartikeln beschafft, jede SKU separat behandeln.
Allzweckabdeckungen stellen den einfachsten Fall dar. Dazu gehören beispielsweise Einweg-Vlies-Flachlaken für Behandlungstische, elastische Bettbezüge aus Vliesstoff, und die Einweg-Flachlakenrolle werden vom Lieferanten als Bezüge für Betten und Behandlungsflächen beschrieben und sind in Materialien wie PP, SMS sowie in laminierten Ausführungen erhältlich. Ob eine bestimmte Folie oder Abdeckung ein reguliertes Medizinprodukt ist, hängt von ihrem Verwendungszweck und den dafür gemachten Angaben ab. Achten Sie daher darauf, dass das Etikett und der Werbetext mit der von Ihnen nachweisbaren Verwendung übereinstimmen, und holen Sie regulatorischen Rat ein, wenn ein Produkt für klinische Verfahren positioniert wird.
Unbegründete Behauptungen sorgen für zusätzliche Verwirrung. Die EO-sterilisierte Klebeabdeckungen aus PP/PE sind mit Einzelverpackung und EO-Sterilisation aufgeführt. Eine Angabe zur Sterilität bedeutet, dass Sie den Lieferanten nach der Sterilisationsmethode, den Validierungsunterlagen und den dazugehörigen Angaben auf dem Etikett fragen sollten. Bei einer nicht sterilen Verpackung sind diese Angaben nicht erforderlich. Übertragen Sie keine Angaben zur Sterilität von einer Artikelnummer auf eine andere.
Was sollten Käufer prüfen, bevor sie Maskenetiketten genehmigen oder ein Angebot anfordern?
Überprüfen Sie die Unterlagen, bevor Sie die Druckvorlage freigeben, da Korrekturen nach dem Druck Zeit und Kartons kosten. Halten Sie sich an folgende Reihenfolge.
Den FDA-Status überprüfen. Fragen Sie nach der 510(k)-Nummer und dem Produktcode und überprüfen Sie anschließend den Eintrag in Die 510(k)-Datenbank der FDA. Vergewissern Sie sich, dass der Antragsteller, der Gerätename und die Indikationen mit dem von Ihnen gekauften Produkt übereinstimmen.
Grafikmaterial anhand des Freigabebereichs prüfen. Jede Angabe auf dem Karton muss sich auf die zugelassenen Indikationen oder einen Prüfbericht zurückführen lassen.
Fordern Sie den Prüfbericht für die gelieferte Konstruktion an. Es sollte Angaben zu Flüssigkeitsbeständigkeit, Filterleistung, Differenzdruck und Entflammbarkeit für die angegebene ASTM-Stufe enthalten und die Version der Norm nennen.
Überprüfen Sie die UDI und den GUDID-Eintrag. Schlagen Sie die Gerätekennung in AccessGUDID nach.
Überprüfen Sie alle Angaben von NIOSH. Vergleichen Sie das Modell und die Zulassungsnummer mit der Liste der von NIOSH zertifizierten Ausrüstungsgegenstände.
Vereinbarung über die Verantwortung des Etikettierers falls Sie Verpackungen unter Eigenmarke oder mit dem Markenzeichen eines Händlers wünschen.
Prüfen Sie ein Serienmuster, nicht nur eine Vorabversion, um die Konsistenz von englischem Text, Chargennummer und Datum zu gewährleisten.
Wenn Sie eine Angebotsanfrage senden, geben Sie bitte den Maskentyp und den Verwendungszweck, den angestrebten ASTM-Standard, die Art der Befestigung (Ohrschlaufen oder Bindebänder), Farbe und Aufdruck, Anforderungen an die Eigenmarke, die Bestellmenge, die Verpackungsart, die Sprache der Etikettierung sowie den Zielmarkt an. Bei gemischten Sendungen fügen Sie bitte die gewünschten Unterlagen pro SKU hinzu. Wenn Sie außerdem Einweg-Laken für Krankentragen oder Einweg-Transferfolien mit Tragegurten Wenn Sie Produkte vom selben Lieferanten beziehen, fordern Sie für jedes Produkt eine separate Spezifikation und einen separaten Etikettenentwurf an, anstatt eine gemeinsame Konformitätserklärung.
Dieser Leitfaden dient lediglich zu Informationszwecken und ersetzt nicht die Beratung durch einen Experten für regulatorische Angelegenheiten. Informieren Sie sich über die aktuellen FDA-Vorgaben, bevor Sie Entscheidungen bezüglich der Kennzeichnung oder des Lagerbestands treffen.
Häufig gestellte Fragen
Benötigen chirurgische Masken eine FDA-Zulassung, um in den USA verkauft werden zu dürfen?
Im Allgemeinen ja. Chirurgische Masken sind gemäß 21 CFR 878.4040 Medizinprodukte der Klasse II, und die Leitlinien der FDA befassen sich mit der 510(k)-Vorabmeldung für diese Produkte. Die 510(k)-Ausnahme in der Verordnung gilt unter bestimmten Bedingungen, einschließlich einer NIOSH-Zulassung, für bestimmte N95-Atemschutzmasken, nicht jedoch für gewöhnliche chirurgische Masken.
Welche Angaben müssen auf der Verpackung einer OP-Maske aufgedruckt sein?
Das Etikett muss mindestens die Identitätsangaben des Produkts und den Verwendungszweck, den Namen und den Geschäftssitz des Herstellers, Verpackers oder Vertreibers, die vorgeschriebenen Angaben in englischer Sprache sowie eine UDI enthalten, sofern keine Ausnahme vorliegt. In den Leitlinien der FDA wird außerdem empfohlen, den Maskentyp und den Einwegcharakter anzugeben.
Bedeutet ein ASTM F2100 Level 3-Label, dass die Maske von der FDA zugelassen ist?
Nein. Die Norm ASTM F2100 klassifiziert die Leistungsmerkmale von Maskenmaterialien. Sie dient nicht der Zulassung eines Produkts für den Verkauf. Das Zulassungsverfahren der FDA ist davon getrennt, sodass eine Angabe der Schutzstufe 3 sowohl durch Prüfdaten als auch durch einen entsprechenden 510(k)-Antrag belegt werden muss.
Darf ein Vertriebshändler eine chirurgische Maske mit seinem eigenen Markennamen versehen?
In vielen Fällen ist dies möglich, allerdings ändern sich dabei die Zuständigkeiten. Auf dem Etikett muss angegeben werden, in welcher Beziehung das genannte Unternehmen zum Produkt steht, beispielsweise durch den Vermerk “Vertrieb durch”, und bei einer Änderung des Etiketts kann die Rolle eines Etikettierers zum Tragen kommen. Klären Sie dies schriftlich mit dem Lieferanten, bevor die Druckvorlagen gedruckt werden.
Darf eine nichtmedizinische Gesichtsmaske mit Angaben zu chirurgischen oder medizinischen Eigenschaften verkauft werden?
Nicht sicher. Die FDA stuft allgemeine Gesichtsmasken eher als Maßnahme zur Eindämmung der Infektionsquelle denn als persönliche Schutzausrüstung ein und weist darauf hin, dass sie möglicherweise nicht den Anforderungen an die Flüssigkeitsbarriere oder die Filterleistung entsprechen. Da Werbeaussagen den regulatorischen Status beeinflussen, sollten medizinische Formulierungen vermieden werden, es sei denn, das Produkt verfügt über die entsprechende Zulassung.
Gelten die Notfallgenehmigungen aus der COVID-Zeit weiterhin für Masken?
Nur für begrenzte Zeit. Die FDA erklärt, dass bestehende EUAs vorerst weiterhin gültig bleiben, doch das HHS hat im Juni 2026 festgelegt, dass die Zulassungen für Atemschutzgeräte und Medizinprodukte mit Wirkung zum 26. Dezember 2026 auslaufen. Überprüfen Sie die aktuelle Rechtsgrundlage für jedes Produkt.
Wie kann ich den FDA-Status einer OP-Maske überprüfen?
Fragen Sie den Lieferanten nach der 510(k)-Nummer, suchen Sie anschließend in der 510(k)-Datenbank der FDA und vergewissern Sie sich, dass der Antragsteller, der Name des Medizinprodukts und die Indikationen mit dem Produkt übereinstimmen. Überprüfen Sie die UDI-Produktkennung in AccessGUDID und vergleichen Sie etwaige Angaben zur NIOSH-Zulassung mit der Liste der zertifizierten Geräte von NIOSH.